
Os espiro-heterociclos tensionados são cada vez mais reconhecidos como valiosos bioisósteros tridimensionais na descoberta de medicamentos. Essas estruturas moleculares rígidas e tridimensionais oferecem à indústria farmacêutica uma solução potencial para "escapar da planície" (escape from flatland), fornecendo suportes que podem complementar melhor os complexos locais de ligação biológica em comparação com os tradicionais compostos aromáticos planos. Embora as propriedades benéficas tenham sido demonstradas extensivamente para os espiro[3.3]heptanos, seus homólogos inferiores, os espiro[2.3]hexanos — um subconjunto tensionado que consiste em um anel de três membros fundido a um anel de quatro membros através de um carbono espiro compartilhado — permanecem amplamente inexplorados devido a desafios sintéticos e dados biológicos limitados.
Esta é uma oportunidade perdida, pois, além de sua estrutura geométrica rígida, esses sistemas espiro tensionados podem induzir maior seletividade ao alvo, solubilidade aprimorada, maior estabilidade metabólica e redução de efeitos fora do alvo. Além disso, eles também oferecem novas vantagens de propriedade intelectual em espaços químicos anteriormente inacessíveis.
Como os pesquisadores podem acessar melhor esses motivos para entender as potenciais interações alvo-ligante e prever quais desses candidatos 3D podem ser mais promissores para o desenvolvimento de medicamentos? Para responder a essa pergunta, uma equipe de cientistas liderada pelo professor Renzo Luisi, da Universidade de Bari "A. Moro", na Itália, desenvolveu uma nova abordagem sintética para nove análogos de espiro[2.3]hexano e utilizou novas análises preditivas orientadas por IA disponíveis no CAS BioFinder® para avaliar seu potencial como compostos biologicamente ativos. O projeto recebeu apoio financeiro do programa Horizon Europe da Comissão Europeia, Projeto SusPharma (Acordo de Subvenção 101057430). Os resultados completos deste estudo foram divulgados recentemente como um artigo de pesquisa na Angewandte Chemie International Edition.
Este método é uma forma prática de acelerar a pesquisa nesta área, permitindo uma avaliação in silico rápida e fundamentada na literatura das interações ligante-alvo e do potencial farmacológico, ajudando assim a descobrir uma nova classe de moléculas terapeuticamente relevantes a partir deste território químico inexplorado.
Vantagens dos espiro[2.3]hexanos e desafios de síntese
Os conceitos de “escape da planície” e “restrição conformacional” demonstram que aumentar a fração de centros de carbono com hibridização sp³ em candidatos a medicamentos está associado a taxas de sucesso mais altas à medida que os compostos progridem da descoberta para a aprovação clínica. Suportes espirocíclicos tensionados e ricos em sp³ atendem a esses critérios, tornando-os motivos estruturais valiosos na descoberta de medicamentos e atraentes para químicos medicinais.
Até agora, os químicos medicinais dedicaram atenção considerável aos espiro[3.3]heptanos contendo heteroátomos — dois anéis de quatro membros espirofundidos — e estão explorando-os como substitutos bioisostéricos para heterociclos convencionais não tensionados, como piperazina ou morfolina. Esses estudos mostraram que a incorporação de tais motivos tensionados e ricos em sp³ pode fornecer compostos com propriedades físico-químicas aprimoradas que avançam para ensaios clínicos.
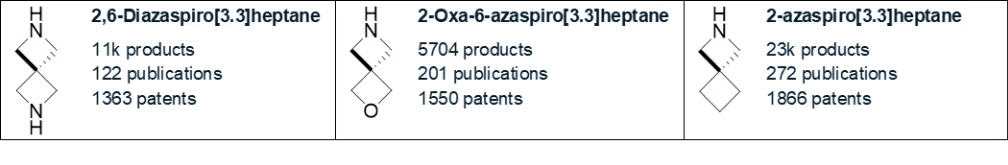
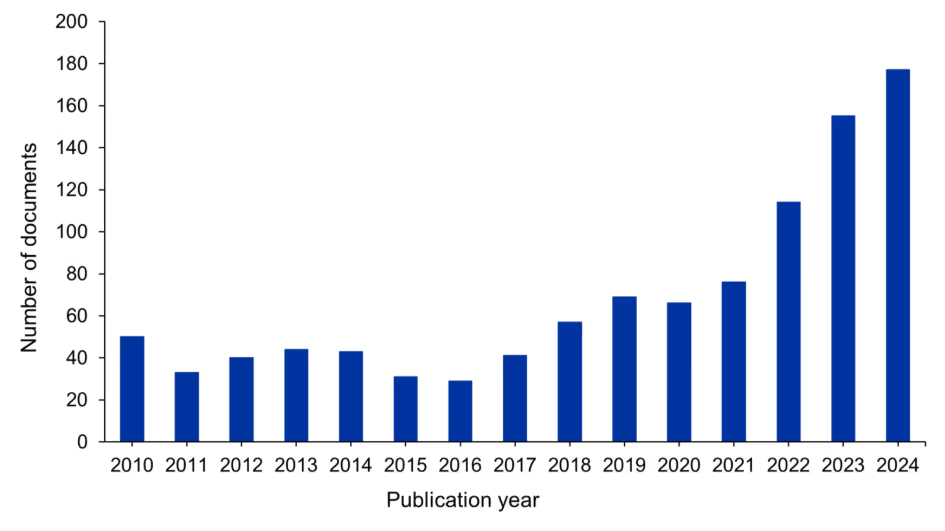
Uma análise dos dados de publicação no CAS SciFinder® revela a utilidade dos espiro[3.3]heptanos devido à presença de um número substancial de derivados sintéticos relatados e ao grande volume de pedidos de patentes e publicações acadêmicas centradas neste suporte (ver Figura 1). Embora o homólogo inferior, os espiro[2.3]hexanos, tenha atraído crescente atenção acadêmica nos últimos cinco anos, demonstrada por um número crescente de publicações relacionadas mostradas na Figura 2, uma investigação sistemática de seu potencial bioisostérico permanece difícil. Isso ocorre apesar de suas propriedades físico-químicas comparáveis e atividades biológicas relatadas, incluindo a inibição de HDAC1/3 e HIPT1.
Pesquisadores que realizam buscas semelhantes em bancos de dados bioisostéricos e literatura de materiais podem acessar treinamentos sobre consultas baseadas em estrutura e filtragem de propriedades que demonstram fluxos de trabalho para restringir materiais candidatos.
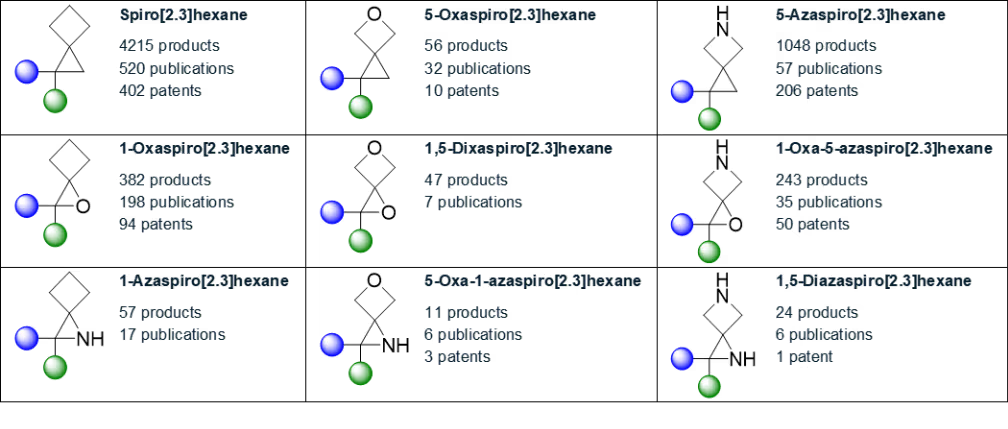
Dados abrangentes do CAS SciFinder apresentados na Tabela 1 ilustram a prevalência de nove motivos estruturais distintos de espiro[2.3]hexano relatados na literatura. Notavelmente, a maioria dos análogos heterocíclicos de espiro[2.3]hexanos permanece subdesenvolvida, com poucos relatos acadêmicos e poucos ou nenhum pedido de patente identificado.
Synthetic challenges associated with the efficient incorporation of such motifs, together with scarce chemical reactivity and stability data, have likely curtailed their widespread implementation in drug discovery.
Traditional syntheses of spiro[2.3]hexanes typically install the three-membered ring onto a preassembled four-membered scaffold via epoxidation, aziridination, or cyclopropanation [see Scheme 1A (i)]. These methods, however, often require harsh conditions, tolerate few functional groups, and lack modularity, as structural variation of the substituents on the three-membered ring necessitates resynthesis of the precursor.
A more flexible strategy has recently emerged based on intramolecular strainrelease reactions of bicyclo[1.1.0]butanes, enabling modular access to the spiro[2.3]hexane framework [see Scheme 1A (ii)]. Nonetheless, this approach still depends on reactive intermediates and is incompatible with the preparation of cyclopropane and oxetane-derived spiro analogues.
To address the aforementioned shortcomings and allow rapid access to a library of heteroatom-containing spiro[2.3]hexanes, the team designed novel sulfonium salts bearing four-membered rings, which can be transferred under mild conditions to a range of π-electrophiles (alkenes, carbonyls and imines) via a Johnson-Corey-Chaykovsky-type reaction to assemble nine different spiro[2.3]hexane motifs in a modular fashion, as shown in Scheme 1B.
A)
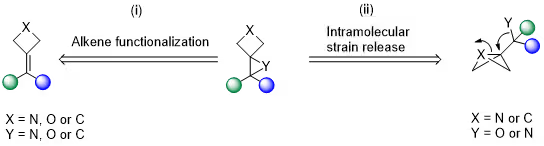
B)

Scheme 1. A) State of the art approaches for the synthesis of spiro[2.3]hexanes. B) A synthetic plan for the construction of spiro[2.3]hexane frameworks and their heteroatom-containing analogues employing four-membered ring-containing sulfonium salts as key precursors.
Synthesis of spiro[2.3]hexanes
To realize the design plan shown in Scheme 1B, three novel sulfonium-based reagents bearing four-membered rings 1-3 (cyclobutane, oxetane, and azetidine) were developed. An aryl sulfide bearing the four-membered ring was found to be the key intermediate, which was oxidized to the sulfoxide, before being converted to the sulfonium salt by reaction with 1,3,5-trimethoxybenzene and triflic anhydride. This route was scalable to multigram-quantities and the reagents were found to be stable, free-flowing solids, meaning they are easy to handle in the laboratory, adding an important practicality aspect to the approach. Full details for the preparation can be found in the original article.
After optimization of the desired Johnson-Corey-Chaykovsky reaction, the practicality and modularity of this synthetic strategy was showcased by accessing over 60 substrates representing all nine spiro[2.3]hexane cores, fulfilling all predefined objectives. Some representative examples are shown in Scheme 2. For example, reaction with a range of electron-deficient alkenes, including styrenes, vinyl sulfoxides, acrylates, and acrylamides affords the desired spiro[2.3]hexanes and allows incorporation of pharmaceutically relevant cores, such as the leflunomide derivative. The differing reactivity of the sulfonium salt toward electron rich and electron deficient alkenes indicates that the reaction proceeds via nucleophilic attack by the ylide rather than carbene insertion. The corresponding epoxide derivatives are accessible by reaction with ketones and aldehydes, and this was amenable to the incorporation of active pharmaceutical ingredient fenofibrate. Last, the aziridine-bearing analogues can be obtained by reaction of the sulfonium salts 1-3 with imines. The strategy also enabled the installation of spiro[2.3]hexane motifs into complex imines, facilitated by the facile functionalization of the imine nitrogen. Accordingly, spiroaziridines incorporating the celecoxib core alone, as well as spiroaziridines bearing both celecoxib and fenofibrate cores, were successfully synthesized, demonstrating the capability of this method to deliver druglike molecules featuring spiro[2.3]hexane motifs (see Scheme 2). Notably, the reaction proceeded well regardless of the nature of the four-membered ring, allowing access to heteroatom-bearing spiro[2.3]hexane derivatives.
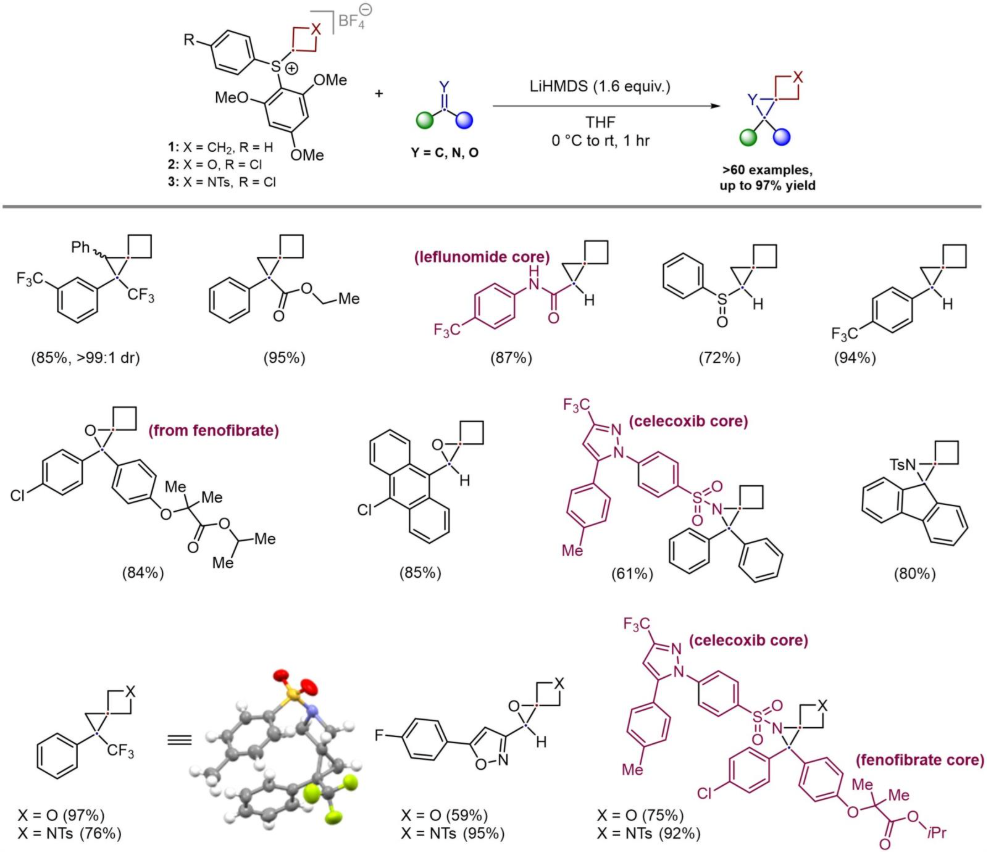
Systematic evaluation of bioisosteric potential of spiro[2.3]hexane analogues
The availability of all nine spiro[2.3]hexane analogues enables a systematic investigation of their bioisosteric potential, analogous to that of spiro[3.3]heptanes. To date, a thorough systematic characterization of these structural motifs has not been conducted.
To perform this evaluation, we developed a bioisostere identification strategy with a three-step workflow as presented in Scheme 3.
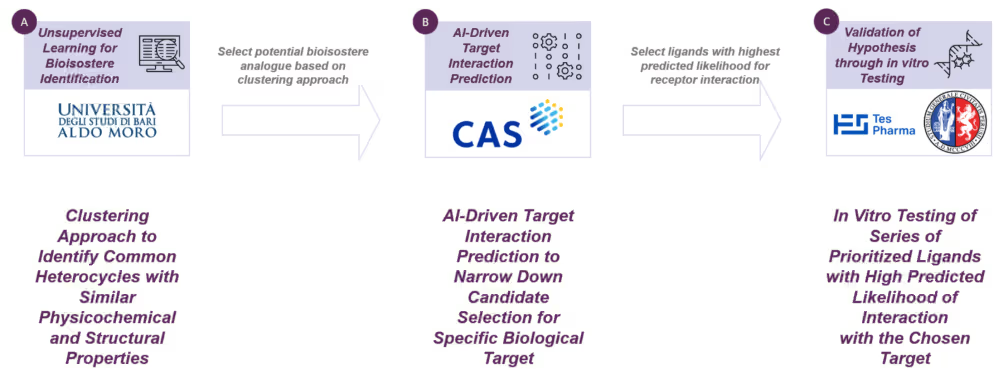
Step 1. Clustering-based approach to identify heterocycles with shared physicochemical properties:
First, an unsupervised learning approach was employed to compare all nine obtained (heteroatom-containing) spiro[2.3]hexane cores against a virtual database of over 70 commonly used drug discovery heterocycles to identify potential bioisosterism between spiro[2.3]hexanes and popular heterocycles in medicinal chemistry.
Thus, all structures were subjected to DFT optimization (ωB97XD3BJ/631++G(d,p)) to obtain energetically minimized three-dimensional conformations and their associated properties. One-dimensional (molecular weight, heteroatom count), two-dimensional (druglikeness, logP, topological polar surface area), and three-dimensional (dipole moment, plane of best fit, asphericity) molecular descriptors were selected and computed using RDKit to enable comparison of physicochemical properties and assessment of druglikeness.
To ensure robust statistical analysis, descriptors were manually inspected and excluded when log₁₀(VIF) ≥ 5. Dimensionality reduction via principal component analysis (PCA) and k-Medoids clustering enabled visualization of the high-dimensional dataset. PCA reduced the chemical space dimensionality and evaluated descriptor contributions, while k-Medoids clustering identified five distinct clusters (k = 5) based on Silhouette score analysis.
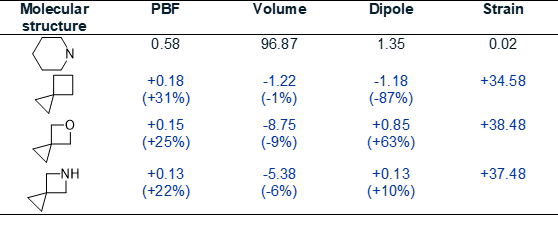
Eight of nine spiro[2.3]hexane analogues clustered together alongside pharmaceutically relevant heterocycles: isoxazole (found in leflunomide) and pyridine. Although in different clusters, piperidine showed spatial proximity to spiro[2.3]hexane cores. In 3D PCA space, piperidine and 5-azaspiro[2.3]hexane displayed average intra-cluster distances of 3.20 ± 0.76 and 2.28 ± 1.11, respectively, with an inter-cluster distance of only 1.69, confirming physicochemical similarity. Similarly, spiro[2.3]hexane showed an average intracluster distance of 3.59 ± 1.18 and a piperidine distance of 3.18. Compared to piperidine, spiro[2.3]hexane, 5-azaspiro[2.3]hexane, and 5-oxaspiro[2.3]hexane exhibited similar molecular volumes (crucial for binding site compatibility) and superior 3D drug-likeness indicators (PBF). Notably, 5-azaspiro[2.3]hexane showed comparable dipole moment, but increased strain energy. The clustering proximity and molecular descriptor similarities support 5-azaspiro[2.3]hexane as a promising strained piperidine bioisostere (see Table 2).
Passo 2. Predição orientada por IA de interações alvo-ligante para refinar a seleção de candidatos para um alvo biológico específico:
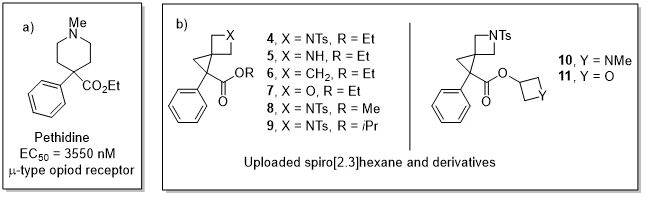
Após estabelecer in silico a potencial similaridade com a piperidina, esta hipótese foi testada em um exemplo real. A petidina, um agonista do receptor μ-opioide contendo piperidina, foi selecionada como caso de teste devido à sua compatibilidade estrutural com a metodologia atual e à necessidade clínica de alternativas mais seguras (dada a formação do metabólito tóxico norpetidina) (ver Figura 3a). Para identificar os análogos com maior probabilidade de atividade contra o receptor μ-opioide e priorizar candidatos para testes in vitro, recorremos a análises preditivas aprimoradas por IA. O CAS BioFinder foi selecionado para este fim. Esta plataforma permitiu uma predição in silico rápida e baseada em dados da atividade farmacológica, modelando interações proteína-ligante usando relações químico-biológicas curadas extraídas da literatura científica. Um fluxo de trabalho iterativo de análise preditiva foi aplicado para avaliar análogos da petidina contendo o núcleo 5-azaspiro[2.3]hexano contra o receptor μ-opioide humano (ver Figura 3b).
A triagem inicial (pAct e pontuações de confiança; Tabela 3) identificou os análogos 4 e 5 como promissores, com valores de pAct previstos de 6,54 e 5,92, respectivamente. Os análogos espiro[2.3]hexano e 5-oxaspiro[2.3]hexano (6 e 7), identificados como menos promissores pelo agrupamento, não apresentaram atividade prevista. Orientados por esses resultados, outros derivados de 5-azaspiro[2.3]hexano foram explorados modulando a cadeia lateral do éster. A substituição do éster etílico por grupos metil (8) ou isopropil (9) causou apenas pequenas diminuições no pAct previsto (6,50 e 6,48). Curiosamente, a introdução de um éster azetidina (10) aumentou substancialmente a atividade prevista (pAct 7,22), enquanto o éster oxetano (11) não apresentou atividade prevista contra os alvos avaliados.

Passo 3. In vitro validação de ligantes priorizados que demonstram alta probabilidade de interação com o alvo selecionado:
Para avaliar experimentalmente a abordagem de análise preditiva, os três ligantes com a maior atividade prevista (pAct) contra o receptor μ-opioide (compostos 4, 8 e 10) foram selecionados para testes in vitro, juntamente com o espiro[2.3]hexano 6 como controle negativo. Todos esses compostos foram sintetizados usando a metodologia desenvolvida e avaliados usando um ensaio de ligação sem marcador (plataforma EnSpire, PerkinElmer) empregando células de neuroblastoma SHSY5Y que expressam receptores μ-opioides. Diluições seriadas (0,03–150 μM) foram analisadas via biossensores ópticos que detectam mudanças no índice de refração, com DAMGO, um conhecido agonista do receptor μ-opioide, usado como controle positivo.
A análise de dose-resposta revelou atividade de ligação micromolar (10–39 μM) para todos os compostos testados, confirmando o engajamento do receptor μ-opioide (ver Figura 4). A ligação observada dos compostos ativos previstos (4, 8 e 10) é consistente com as predições in silico e valida a adequação do núcleo 5-azaspiro[2.3]hexano como um bioisóstero da piperidina substituída. O análogo 10, para o qual o maior pAct foi previsto no CAS BioFinder, apresentou a melhor atividade de ligação (10 μM).
Embora o aprendizado não supervisionado tenha permitido a identificação de andaimes bioisostéricos geralmente adequados, a predição de alvos orientada por IA priorizou efetivamente os candidatos para validação experimental. Notavelmente, o composto 6, que foi previsto como inativo apesar da proximidade estrutural com a piperidina na análise de agrupamento, também exibiu atividade de ligação mensurável, destacando as limitações atuais dos modelos preditivos quando aplicados a andaimes com representação limitada nos dados de treinamento disponíveis.

Novas abordagens para identificação de bioisósteros na descoberta de fármacos
Uma estratégia simples, geral e tolerante a grupos funcionais foi desenvolvida para acessar análogos de espiro[2.3]hexano anteriormente pouco explorados, usando três novos reagentes de sal de sulfônio. Esta plataforma sintética mostrou-se amplamente aplicável, com alcenos deficientes em elétrons, compostos carbonílicos (cetonas e aldeídos) e iminas servindo como parceiros de reação eficazes para a formação de ciclopropanos espiroclíclicos, epóxidos e aziridinas, respectivamente. No total, mais de 60 exemplos foram relatados, destacando a versatilidade e a robustez da metodologia.
Além do desenvolvimento sintético, o potencial bioisostérico dos espiro[2.3]hexanos foi sistematicamente avaliado usando um fluxo de trabalho in silico integrado que combina aprendizado não supervisionado e análises preditivas aprimoradas por IA. A aplicação do CAS BioFinder permitiu a predição baseada em dados de interações proteína-ligante com base em relações químico-biológicas curadas extraídas da literatura científica. Ao reduzir a lista de candidatos de 66 compostos para quatro prováveis em apenas alguns minutos, o CAS BioFinder economizou pelo menos US$ 15.000 em testes externos para este projeto e acelerou o cronograma geral do projeto para oito meses, desde o design inicial até a validação biológica. Projetos semelhantes geralmente levam anos sem o CAS BioFinder.
Esta análise identificou o 5-azaspiro[2.3]hexano como um bioisóstero promissor da piperidina com base em suas características estruturais e de interação previstas. Usando a petidina, um agonista do receptor μ-opioide contendo piperidina empregado na analgesia obstétrica, como sistema modelo, esta hipótese foi posteriormente validada por meio de estudos de ligação in vitro.
No geral, este trabalho demonstra como ferramentas preditivas modernas habilitadas por IA, como o CAS BioFinder, podem complementar a química sintética ao orientar a seleção de compostos focada no alvo e acelerar o cronograma entre a descoberta de um novo espaço químico e a avaliação biológica in vitro. Com predições transparentes e bem fundamentadas do CAS BioFinder, os químicos sintéticos podem identificar mais facilmente alvos para moléculas completamente novas que não teriam sido projetadas pelo design racional de fármacos em primeiro lugar. Iniciar testes in vitro com uma lista de candidatos mais curta e pré-selecionada reduz os riscos e custos para testes in vitro por meio de pré-validação e foco.
Prevê-se que os reagentes de sal de sulfônio aqui descritos encontrarão aplicação mais ampla na síntese orgânica, e que esta rota modular para espiro[2.3]hexanos, combinada com análises preditivas, facilitará a exploração adicional desses motivos como núcleos valiosos na química medicinal.
---
Assista à gravação aqui de um webinar onde o Dr. Natho apresentou um fluxo de trabalho prático e alimentado por IA que torna o processo de encontrar o andaime molecular certo mais rápido e eficiente. Eles mostram como um novo método de síntese flexível, combinado com análises preditivas orientadas por IA, pode identificar rapidamente os candidatos mais promissores antes de se comprometer com testes laboratoriais caros.
---
P.Natho, A.Vicenti, F.Mastrolorito, F.De Franco, L.Walsh-Benn, M.Colella, E.Mesto, E.Schingaro, O.Nicolotti, A.Gioiello, R.Luisi, Angew. Chem. Int. Ed. 2026, 65, e21633. https://doi.org/10.1002/anie.202521633