
Los espiroheterociclos tensionados son reconocidos cada vez más como valiosos bioisósteros tridimensionales en el descubrimiento de fármacos. Estos marcos moleculares rígidos y tridimensionales ofrecen a la industria farmacéutica una solución potencial para escapar de la planitud al proporcionar andamiajes que pueden complementar mejor los sitios de unión biológicos complejos en comparación con los compuestos aromáticos planos tradicionales. Si bien las propiedades beneficiosas se han demostrado ampliamente para los espiro[3.3]heptanos, sus homólogos inferiores, los espiro[2.3]hexanos —un subconjunto tensionado que consiste en un anillo de tres miembros fusionado a un anillo de cuatro miembros a través de un carbono espiro compartido—, permanecen en gran medida inexplorados debido a desafíos sintéticos y a la escasez de datos biológicos.
Esta es una oportunidad perdida, ya que, más allá de su estructura geométrica rígida, estos sistemas espiro tensionados pueden inducir una mayor selectividad de diana, una mejor solubilidad, una mayor estabilidad metabólica y una reducción de los efectos fuera de diana. Además, ofrecen nuevas ventajas de propiedad intelectual en espacios químicos previamente inaccesibles.
¿Cómo pueden los investigadores acceder mejor a estos motivos para comprender las posibles interacciones ligando-diana y predecir cuáles de estos candidatos 3D podrían ser más prometedores para el desarrollo de fármacos? Para responder a esta pregunta, un equipo de científicos dirigido por el profesor Renzo Luisi de la Universidad de Bari "A. Moro" en Italia desarrolló un nuevo enfoque sintético para nueve análogos de espiro[2.3]hexano y utilizó los nuevos análisis predictivos basados en IA disponibles en CAS BioFinder® para evaluar su potencial como compuestos biológicamente activos. El proyecto recibió apoyo financiero del programa Horizonte Europa de la Comisión Europea, proyecto SusPharma (acuerdo de subvención 101057430). Los resultados completos de este estudio se han publicado recientemente como un artículo de investigación en Angewandte Chemie International Edition.
Este método es una forma práctica de acelerar la investigación en este ámbito al permitir una evaluación in silico rápida y fundamentada en la literatura de las interacciones ligando-diana y el potencial farmacológico, ayudando así a descubrir una nueva clase de moléculas terapéuticamente relevantes a partir de este territorio químico inexplorado.
Ventajas de los espiro[2.3]hexanos y desafíos de síntesis
Los conceptos de “escape de la planitud” y “restricción conformacional” demuestran que aumentar la fracción de centros de carbono con hibridación sp³ en los candidatos a fármacos se asocia con mayores tasas de éxito a medida que los compuestos avanzan desde el descubrimiento hasta la aprobación clínica. Los andamiajes espiroclíclicos tensionados y ricos en sp³ cumplen estos criterios, lo que los convierte en motivos estructurales valiosos en el descubrimiento de fármacos y atractivos para los químicos medicinales.
Hasta ahora, los químicos medicinales han dedicado una atención considerable a los espiro[3.3]heptanos que contienen heteroátomos —dos anillos de cuatro miembros espirofusionados— y los están explorando como reemplazos bioisostéricos de heterociclos convencionales no tensionados, como la piperazina o la morfolina. Estos estudios han demostrado que la incorporación de tales motivos tensionados y ricos en sp³ puede proporcionar compuestos con propiedades fisicoquímicas mejoradas que avanzan hacia ensayos clínicos.
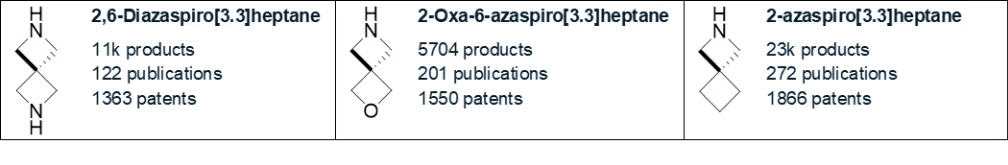
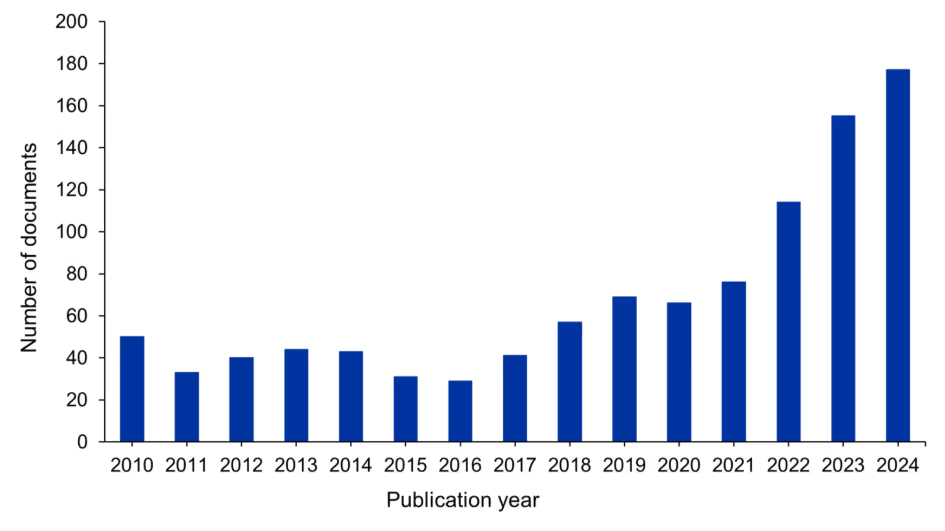
Un análisis de los datos de publicación en CAS SciFinder® revela la utilidad de los espiro[3.3]heptanos debido a la presencia de un número sustancial de derivados sintéticos reportados y al gran volumen de solicitudes de patentes y publicaciones académicas centradas en este andamiaje (véase la Figura 1). Aunque el homólogo inferior, los espiro[2.3]hexanos, ha atraído una creciente atención académica en los últimos cinco años, como lo demuestra un número creciente de publicaciones relacionadas que se muestran en la Figura 2, una investigación sistemática de su potencial bioisostérico sigue siendo difícil de alcanzar. Esto es a pesar de sus propiedades fisicoquímicas comparables y sus actividades biológicas reportadas, incluida la inhibición de HDAC1/3 y HIPT1.
Los investigadores que realizan búsquedas similares en bases de datos bioisostéricas y literatura sobre materiales pueden acceder a formación sobre consultas basadas en estructuras y filtrado de propiedades que demuestra flujos de trabajo para reducir el número de materiales candidatos.
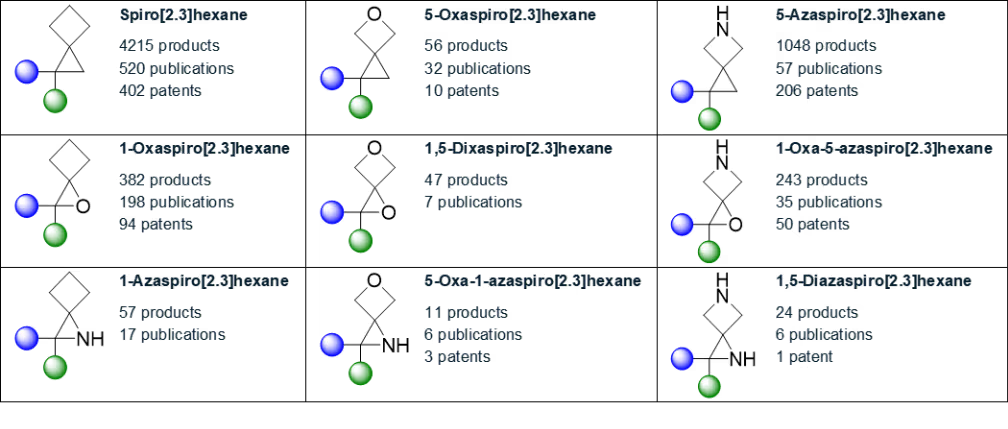
Los datos exhaustivos de CAS SciFinder presentados en la Tabla 1 ilustran la prevalencia de nueve motivos estructurales distintos de espiro[2.3]hexano reportados en la literatura. Cabe destacar que la mayoría de los análogos heterocíclicos de los espiro[2.3]hexanos siguen estando poco desarrollados, con informes académicos limitados y pocas o ninguna solicitud de patente identificada.
Los desafíos sintéticos asociados a la incorporación eficiente de tales motivos, junto con la escasez de datos sobre reactividad química y estabilidad, probablemente han limitado su implementación generalizada en el descubrimiento de fármacos.
Las síntesis tradicionales de espiro[2.3]hexanos suelen instalar el anillo de tres miembros sobre un andamiaje de cuatro miembros preensamblado mediante epoxidación, aziridinación o ciclopropanación [véase el Esquema 1A (i)]. Sin embargo, estos métodos a menudo requieren condiciones drásticas, toleran pocos grupos funcionales y carecen de modularidad, ya que la variación estructural de los sustituyentes en el anillo de tres miembros requiere la resíntesis del precursor.
Recientemente ha surgido una estrategia más flexible basada en reacciones intramoleculares de liberación de tensión de biciclo[1.1.0]butanos, lo que permite un acceso modular al marco de espiro[2.3]hexano [véase el Esquema 1A (ii)]. No obstante, este enfoque sigue dependiendo de intermedios reactivos y es incompatible con la preparación de análogos espiro derivados de ciclopropano y oxetano.
Para abordar las deficiencias mencionadas y permitir un acceso rápido a una biblioteca de espiro[2.3]hexanos que contienen heteroátomos, el equipo diseñó nuevas sales de sulfonio con anillos de cuatro miembros, que pueden transferirse en condiciones suaves a una gama de π-electrófilos (alquenos, carbonilos e iminas) mediante una reacción de tipo Johnson-Corey-Chaykovsky para ensamblar nueve motivos diferentes de espiro[2.3]hexano de forma modular, como se muestra en el Esquema 1B.
A)
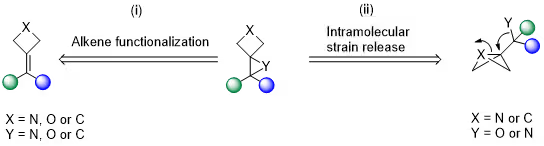
B)

Esquema 1. A) Enfoques de vanguardia para la síntesis de espiro[2.3]hexanos. B) Plan sintético para la construcción de marcos de espiro[2.3]hexano y sus análogos que contienen heteroátomos empleando sales de sulfonio que contienen anillos de cuatro miembros como precursores clave.
Síntesis de espiro[2.3]hexanos
Para llevar a cabo el plan de diseño mostrado en el Esquema 1B, se desarrollaron tres nuevos reactivos basados en sulfonio con anillos de cuatro miembros 1-3 (ciclobutano, oxetano y azetidina). Se determinó que un sulfuro de arilo con el anillo de cuatro miembros era el intermedio clave, el cual se oxidó a sulfóxido antes de convertirse en la sal de sulfonio mediante reacción con 1,3,5-trimetoxibenceno y anhídrido tríflico. Esta ruta fue escalable a cantidades de varios gramos y se comprobó que los reactivos eran sólidos estables y fluidos, lo que significa que son fáciles de manipular en el laboratorio, añadiendo un aspecto de practicidad importante al enfoque. Los detalles completos de la preparación pueden consultarse en el artículo original.
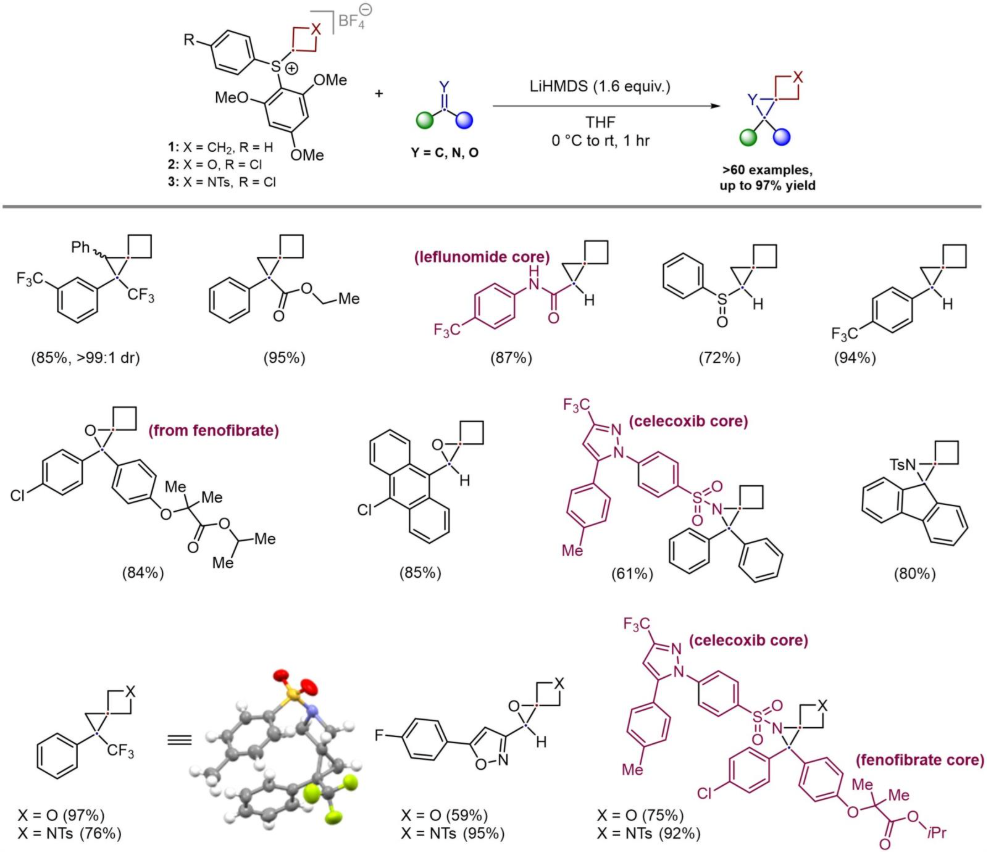
Tras la optimización de la reacción de Johnson-Corey-Chaykovsky deseada, se demostró la practicidad y modularidad de esta estrategia sintética accediendo a más de 60 sustratos que representan los nueve núcleos de espiro[2.3]hexano, cumpliendo todos los objetivos predefinidos. Algunos ejemplos representativos se muestran en el Esquema 2. Por ejemplo, la reacción con una gama de alquenos deficientes en electrones, incluidos estirenos, sulfóxidos de vinilo, acrilatos y acrilamidas, proporciona los espiro[2.3]hexanos deseados y permite la incorporación de núcleos farmacéuticamente relevantes, como el derivado de leflunomida. La diferente reactividad de la sal de sulfonio frente a alquenos ricos y deficientes en electrones indica que la reacción procede mediante ataque nucleofílico del iluro en lugar de inserción de carbeno. Los derivados de epóxido correspondientes son accesibles mediante reacción con cetonas y aldehídos, y esto fue susceptible de incorporar el principio activo farmacéutico fenofibrato. Por último, los análogos que contienen aziridina pueden obtenerse mediante la reacción de las sales de sulfonio 1-3 con iminas. La estrategia también permitió la instalación de motivos de espiro[2.3]hexano en iminas complejas, facilitada por la sencilla funcionalización del nitrógeno de la imina. En consecuencia, se sintetizaron con éxito espiroaziridinas que incorporan el núcleo de celecoxib por sí solo, así como espiroaziridinas que contienen núcleos tanto de celecoxib como de fenofibrato, lo que demuestra la capacidad de este método para proporcionar moléculas similares a fármacos que presentan motivos de espiro[2.3]hexano (véase el Esquema 2). Cabe destacar que la reacción funcionó bien independientemente de la naturaleza del anillo de cuatro miembros, permitiendo el acceso a derivados de espiro[2.3]hexano que contienen heteroátomos.
Evaluación sistemática del potencial bioisostérico de los análogos de espiro[2.3]hexano
La disponibilidad de los nueve análogos de espiro[2.3]hexano permite una investigación sistemática de su potencial bioisostérico, análogo al de los espiro[3.3]heptanos. Hasta la fecha, no se ha llevado a cabo una caracterización sistemática exhaustiva de estos motivos estructurales.
Para realizar esta evaluación, desarrollamos una estrategia de identificación de bioisósteros con un flujo de trabajo de tres pasos, tal como se presenta en el Esquema 3.
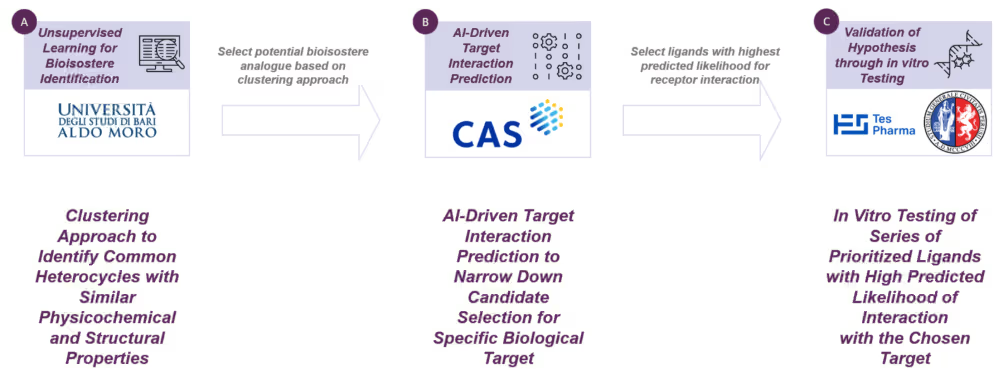
Paso 1. Enfoque basado en agrupamiento para identificar heterociclos con propiedades fisicoquímicas compartidas:
En primer lugar, se empleó un enfoque de aprendizaje no supervisado para comparar los nueve núcleos de espiro[2.3]hexano obtenidos (que contienen heteroátomos) frente a una base de datos virtual de más de 70 heterociclos utilizados habitualmente en el descubrimiento de fármacos, con el fin de identificar un posible bioisosterismo entre los espiro[2.3]hexanos y los heterociclos populares en química medicinal.
Por lo tanto, todas las estructuras se sometieron a optimización DFT (ωB97XD3BJ/631++G(d,p)) para obtener conformaciones tridimensionales energéticamente minimizadas y sus propiedades asociadas. Se seleccionaron y calcularon descriptores moleculares unidimensionales (peso molecular, recuento de heteroátomos), bidimensionales (similitud con fármacos, logP, área superficial polar topológica) y tridimensionales (momento dipolar, plano de mejor ajuste, asfericidad) utilizando RDKit para permitir la comparación de las propiedades fisicoquímicas y la evaluación de la similitud con fármacos.
Para garantizar un análisis estadístico sólido, los descriptores se inspeccionaron manualmente y se excluyeron cuando log₁₀(VIF) ≥ 5. La reducción de dimensionalidad mediante análisis de componentes principales (PCA) y agrupamiento k-Medoids permitió la visualización del conjunto de datos de alta dimensión. El PCA redujo la dimensionalidad del espacio químico y evaluó las contribuciones de los descriptores, mientras que el agrupamiento k-Medoids identificó cinco grupos distintos (k = 5) basados en el análisis de la puntuación de silueta.
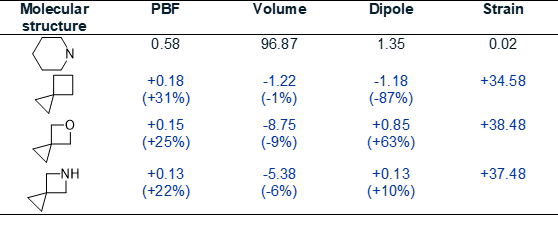
Ocho de los nueve análogos de espiro[2.3]hexano se agruparon junto con heterociclos farmacéuticamente relevantes: isoxazol (presente en la leflunomida) y piridina. Aunque en grupos diferentes, la piperidina mostró proximidad espacial a los núcleos de espiro[2.3]hexano. En el espacio PCA 3D, la piperidina y el 5-azaspiro[2.3]hexano mostraron distancias intra-grupo medias de 3,20 ± 0,76 y 2,28 ± 1,11, respectivamente, con una distancia inter-grupo de solo 1,69, lo que confirma la similitud fisicoquímica. De manera similar, el espiro[2.3]hexano mostró una distancia intra-grupo media de 3,59 ± 1,18 y una distancia a la piperidina de 3,18. En comparación con la piperidina, el espiro[2.3]hexano, el 5-azaspiro[2.3]hexano y el 5-oxaspiro[2.3]hexano exhibieron volúmenes moleculares similares (cruciales para la compatibilidad del sitio de unión) y indicadores de similitud con fármacos 3D (PBF) superiores. Cabe destacar que el 5-azaspiro[2.3]hexano mostró un momento dipolar comparable, pero una mayor energía de deformación. La proximidad de agrupamiento y las similitudes en los descriptores moleculares respaldan al 5-azaspiro[2.3]hexano como un prometedor bioisóster de piperidina tensionada (véase la Tabla 2).
Paso 2. Predicción mediante IA de las interacciones diana-ligando para refinar la selección de candidatos para una diana biológica específica:
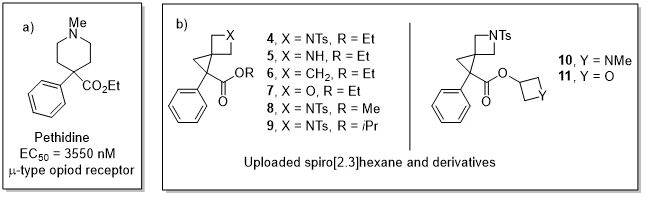
Una vez establecida in silico la similitud potencial con la piperidina, esta hipótesis se puso a prueba con un ejemplo real. Se seleccionó la petidina, un agonista del receptor μ-opioide que contiene piperidina, como caso de prueba debido a su compatibilidad estructural con la metodología actual y a la necesidad clínica de alternativas más seguras (dada la formación del metabolito tóxico norpetidina) (véase la Figura 3a). Para identificar los análogos con mayor probabilidad de ser activos frente al receptor μ-opioide y priorizar candidatos para pruebas in vitro, recurrimos a análisis predictivos mejorados por IA. Para este fin se seleccionó CAS BioFinder. Esta plataforma permitió una rápida predicción in silico basada en datos de la actividad farmacológica mediante el modelado de interacciones proteína-ligando, utilizando relaciones químico-biológicas seleccionadas extraídas de la literatura científica. Se aplicó un flujo de trabajo de análisis predictivo iterativo para evaluar los análogos de petidina que contienen el núcleo de 5-azaspiro[2.3]hexano frente al receptor μ-opioide humano (véase la Figura 3b).
El cribado inicial (pAct y puntuaciones de confianza; Tabla 3) identificó los análogos 4 y 5 como prometedores, con valores de pAct predichos de 6,54 y 5,92, respectivamente. Los análogos de espiro[2.3]hexano y 5-oxaspiro[2.3]hexano (6 y 7), identificados como menos prometedores mediante agrupamiento, no mostraron actividad predicha. Guiados por estos resultados, se exploraron otros derivados de 5-azaspiro[2.3]hexano modulando la cadena lateral del éster. La sustitución del éster etílico por grupos metilo (8) o isopropilo (9) provocó solo ligeros descensos en la pAct predicha (6,50 y 6,48). Curiosamente, la introducción de un éster de azetidina (10) aumentó sustancialmente la actividad predicha (pAct 7,22), mientras que el éster de oxetano (11) no mostró actividad predicha frente a las dianas evaluadas.

Paso 3. In vitro Validación de ligandos priorizados que demuestran una alta probabilidad de interacción con la diana seleccionada:
Para evaluar experimentalmente el enfoque de análisis predictivo, se seleccionaron para pruebas in vitro los tres ligandos con la mayor actividad predicha (pAct) frente al receptor μ-opioide (compuestos 4, 8 y 10), junto con el espiro[2.3]hexano 6 como control negativo. Todos estos compuestos se sintetizaron utilizando la metodología desarrollada y se evaluaron mediante un ensayo de unión sin marcaje (plataforma EnSpire, PerkinElmer) empleando células de neuroblastoma SHSY5Y que expresan receptores μ-opioides. Se analizaron diluciones en serie (0,03–150 μM) mediante biosensores ópticos que detectan cambios en el índice de refracción, utilizando DAMGO, un agonista conocido del receptor μ-opioide, como control positivo.
El análisis de dosis-respuesta reveló una actividad de unión micromolar (10–39 μM) para todos los compuestos probados, confirmando la interacción con el receptor μ-opioide (véase la Figura 4). La unión observada de los compuestos activos predichos (4, 8 y 10) es coherente con las predicciones in silico y valida la idoneidad del núcleo de 5-azaspiro[2.3]hexano como bioisóstero de la piperidina sustituida. El análogo 10, para el cual se predijo la pAct más alta en CAS BioFinder, mostró la mejor actividad de unión (10 μM).
Si bien el aprendizaje no supervisado permitió la identificación de andamiajes bioisostéricos generalmente adecuados, la predicción de dianas mediante IA priorizó eficazmente los candidatos para la validación experimental. Cabe destacar que el compuesto 6, que se predijo como inactivo a pesar de su proximidad estructural a la piperidina en el análisis de agrupamiento, también mostró una actividad de unión medible, lo que pone de relieve las limitaciones actuales de los modelos predictivos cuando se aplican a andamiajes con representación limitada en los datos de entrenamiento disponibles.

Nuevos enfoques para la identificación de bioisósteros en el descubrimiento de fármacos
Se desarrolló una estrategia sencilla, general y tolerante a grupos funcionales para acceder a análogos de espiro[2.3]hexano previamente poco explorados utilizando tres nuevos reactivos de sal de sulfonio. Se demostró que esta plataforma sintética es ampliamente aplicable, con alquenos deficientes en electrones, compuestos carbonílicos (cetonas y aldehídos) e iminas que sirven como socios de reacción eficaces para la formación de ciclopropanos, epóxidos y aziridinas espiroclíclicos, respectivamente. En total, se reportaron más de 60 ejemplos, lo que destaca la versatilidad y robustez de la metodología.
Más allá del desarrollo sintético, el potencial bioisostérico de los espiro[2.3]hexanos se evaluó sistemáticamente utilizando un flujo de trabajo in silico integrado que combina aprendizaje no supervisado y análisis predictivos mejorados por IA. La aplicación de CAS BioFinder permitió la predicción basada en datos de las interacciones proteína-ligando a partir de relaciones químico-biológicas seleccionadas extraídas de la literatura científica. Al reducir la lista de candidatos de 66 compuestos a cuatro probables en solo unos minutos, CAS BioFinder ahorró al menos 15.000 dólares en pruebas externas para este único proyecto y aceleró el cronograma general del proyecto a ocho meses desde el diseño inicial hasta la validación biológica. Proyectos similares suelen llevar años sin CAS BioFinder.
Este análisis identificó el 5-azaspiro[2.3]hexano como un bioisóstero prometedor de la piperidina basado en sus características estructurales y de interacción predichas. Utilizando la petidina, un agonista del receptor μ-opioide que contiene piperidina empleado en analgesia obstétrica, como sistema modelo, esta hipótesis se validó posteriormente mediante estudios de unión in vitro.
En general, este trabajo demuestra cómo las herramientas predictivas modernas basadas en IA, como CAS BioFinder, pueden complementar la química sintética al guiar la selección de compuestos centrada en la diana y acelerar el cronograma entre el descubrimiento de un nuevo espacio químico y la evaluación biológica in vitro. Con predicciones transparentes y bien fundamentadas de CAS BioFinder, los químicos sintéticos pueden identificar más fácilmente dianas para moléculas completamente novedosas que no habrían sido diseñadas mediante el diseño racional de fármacos en primer lugar. Comenzar las pruebas in vitro con una lista de candidatos más corta y preseleccionada reduce los riesgos y costes de las pruebas in vitro mediante la prevalidación y el enfoque.
Se prevé que los reactivos de sal de sulfonio descritos en el presente documento encontrarán una aplicación más amplia en la síntesis orgánica, y que esta ruta modular hacia los espiro[2.3]hexanos, combinada con análisis predictivos, facilitará una mayor exploración de estos motivos como núcleos valiosos en química medicinal.
---
Vea la grabación aquí de un seminario web donde el Dr. Natho analizó un flujo de trabajo práctico impulsado por IA que hace que el proceso de encontrar el andamiaje molecular adecuado sea más rápido y eficiente. Muestran cómo un nuevo método de síntesis flexible combinado con análisis predictivos basados en IA puede identificar rápidamente los candidatos más prometedores antes de comprometerse con costosas pruebas de laboratorio.
---
P.Natho, A.Vicenti, F.Mastrolorito, F.De Franco, L.Walsh-Benn, M.Colella, E.Mesto, E.Schingaro, O.Nicolotti, A.Gioiello, R.Luisi, Angew. Chem. Int. Ed. 2026, 65, e21633. https://doi.org/10.1002/anie.202521633