A transcriptômica espacial marca um avanço significativo na pesquisa biológica, oferecendo uma técnica poderosa para examinar a relação complexa entre a expressão gênica e a organização espacial dentro de um tecido intacto. Ao revelar o arranjo espacial dos componentes celulares e seus estados transcricionais, este método permite uma compreensão mais profunda da composição e atividade celular em sistemas biológicos complexos.
A transcriptômica espacial engloba vários métodos que compartilham o objetivo de atribuir dados transcriptômicos à localização original das moléculas de RNA dentro do tecido. Este avanço tecnológico fornece insights sem precedentes sobre a organização, função e interações das células dentro de tecidos complexos. Devido ao seu potencial para melhorar inúmeras áreas biológicas e médicas, como biologia do desenvolvimento, neurociência e pesquisa do câncer, a transcriptômica espacial foi reconhecida como “Método do Ano” pela Nature Methods em 2020.
As equipes de pesquisa podem usar o CAS BioFinder para encontrar novos alvos potenciais para o tratamento de doenças, orientar caminhos de pesquisa com uma compreensão dos mecanismos e vias da doença e identificar sinais precoces de potencial terapêutico em alvos prováveis.
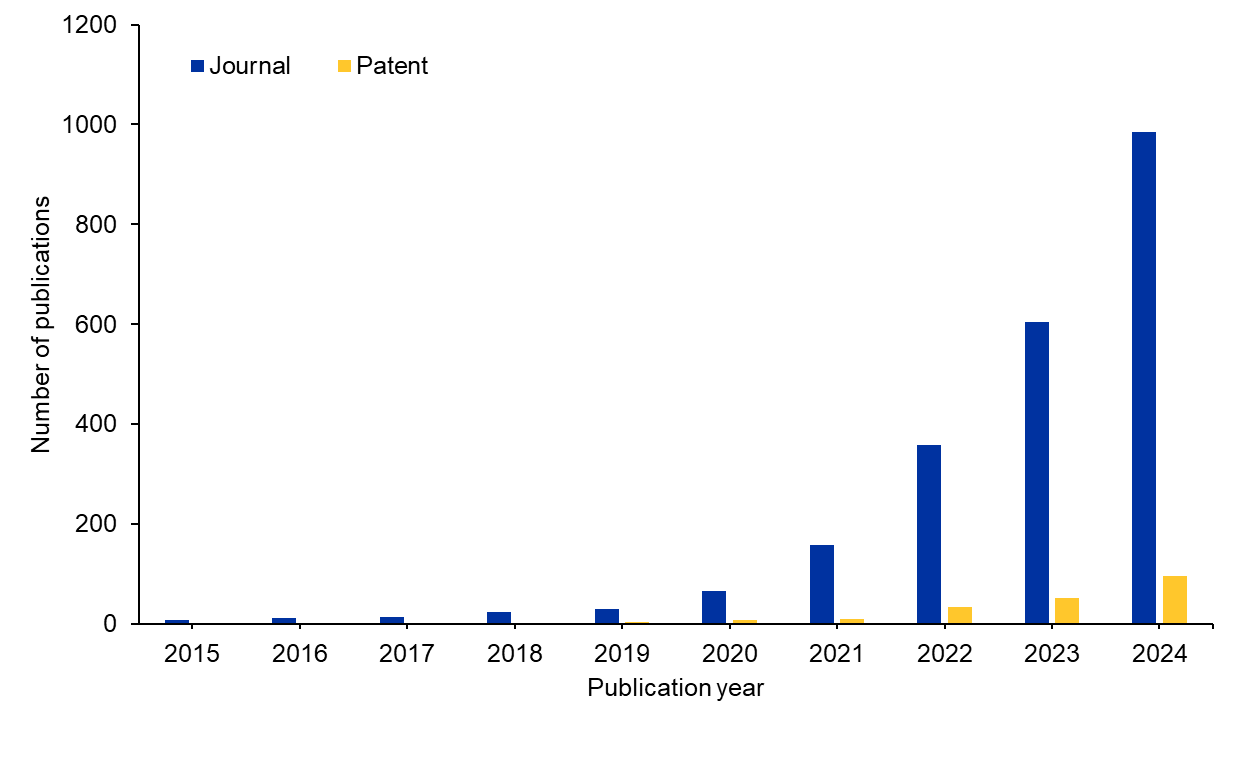
Outras abordagens transcriptômicas existem na biomedicina, mas os pesquisadores fizeram avanços empolgantes com a transcriptômica espacial recentemente. Examinamos a CAS Content CollectionTM, o maior repositório de informações científicas com curadoria humana, para entender melhor o cenário de pesquisa da transcriptômica espacial na última década. Observamos um aumento enorme (cerca de 150 vezes) nas publicações relacionadas à transcriptômica espacial começando há 10 anos (veja a Figura 1). As publicações em periódicos dominam a literatura em comparação com as patentes, sugerindo que ainda há uma grande oportunidade para comercialização.
Como a ciência da transcriptômica está mudando e o que isso significa para novas abordagens de tratamento para várias doenças? Vamos explorar como a transcriptômica espacial funciona e para onde a pesquisa está caminhando.
O que é transcriptômica espacial?
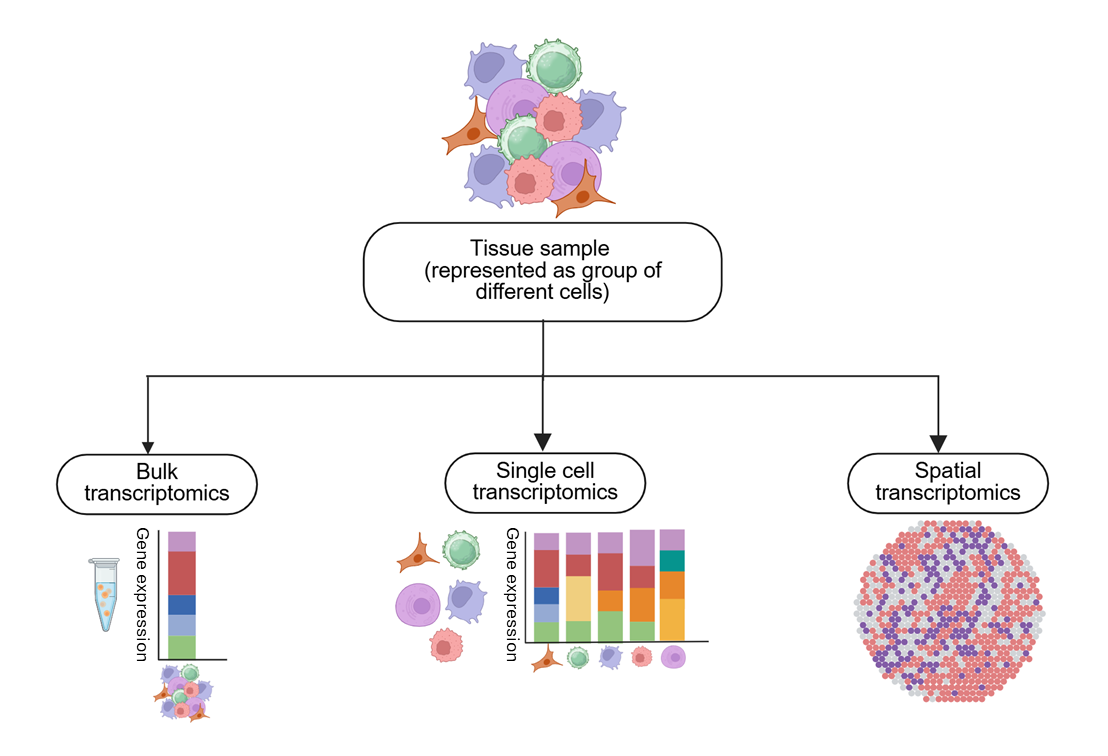
Atualmente, existem três tipos principais de transcriptômica: bulk, célula única e espacial (veja a Figura 2). A transcriptômica bulk analisa a expressão gênica em uma mistura de células, fornecendo uma visão global, mas sem resolução em nível de célula única. A transcriptômica de célula única resolve a expressão gênica em células individuais, permitindo insights sobre a heterogeneidade celular e populações celulares raras, mas perde o contexto espacial.
A transcriptômica espacial preserva a localização da expressão gênica dentro dos tecidos, revelando interações celulares e a arquitetura do tecido, embora deva ser observado que esta técnica requer uma análise computacional sofisticada. Juntas, essas abordagens oferecem visões complementares da regulação gênica, cada uma adequada para diferentes questões de pesquisa.
Uma das primeiras técnicas de transcriptômica espacial foi o FISH (hibridização in situ fluorescente), que visualiza diretamente moléculas de RNA dentro de células e tecidos intactos. Ele funciona projetando sondas de DNA ou RNA curtas e marcadas com fluorescência, complementares à sequência de RNA alvo. Essas sondas hibridizam com o RNA alvo na amostra, e as localizações dos sinais fluorescentes são detectadas usando microscopia de fluorescência.
Técnicas como FISH de molécula única (smFISH) melhoraram a sensibilidade, permitindo a detecção e quantificação de transcritos de RNA individuais como pontos limitados pela difração. As aplicações iniciais do FISH só podiam visualizar a distribuição espacial de um pequeno número de mRNAs bem caracterizados, devido à sobreposição espectral dos fluoróforos. Essas técnicas iniciais também eram demoradas e exigiam muita mão de obra, especialmente ao analisar grandes seções de tecido ou muitos alvos. Devido a essas limitações, os pesquisadores desenvolveram métodos modernos com maior eficiência.
Avanços tecnológicos melhoram a resolução e a análise
As tecnologias de transcriptômica espacial podem ser divididas em quatro categorias: métodos de microdissecação, in situ métodos de hibridização (ISH), in situ métodos de sequenciamento (ISS) e in situ métodos de captura (ISC) (veja a Figura 3). A escolha da tecnologia geralmente depende de objetivos de pesquisa específicos, como a necessidade de alta resolução, ampla cobertura gênica ou análise direcionada. Como vimos nos números de publicações na CAS Content Collection, este campo passou por uma rápida evolução tecnológica na última década. Esses avanços permitem que os pesquisadores identifiquem insights críticos sobre os mecanismos das doenças e desenvolvam potenciais estratégias de tratamento.
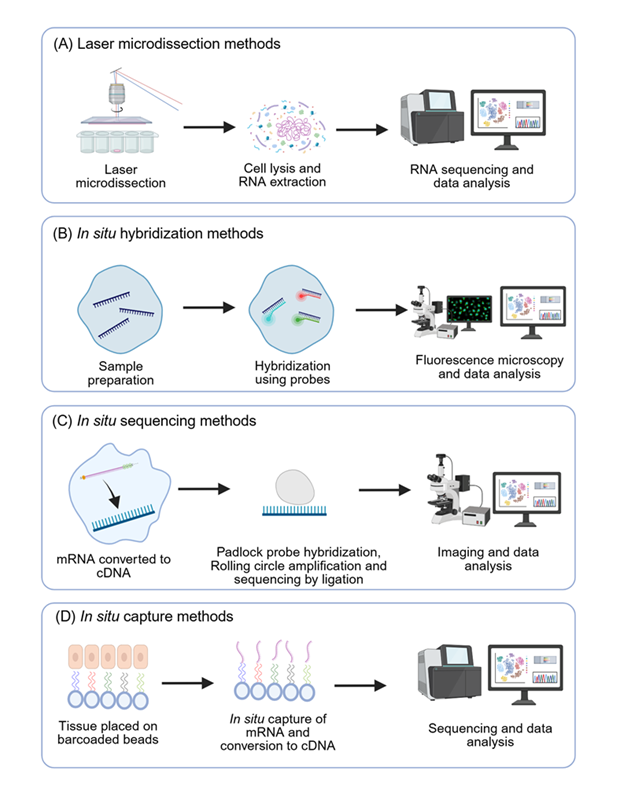
Métodos de Microdissecção a Laser
A microdissecção a laser (LMD) fornece um meio físico para isolar populações celulares específicas ou regiões de interesse diretamente de cortes de tecido sob visualização microscópica. Uma vez que as áreas desejadas são microdissecadas, o RNA é extraído dessas células ou fragmentos de tecido isolados e, em seguida, analisado usando o sequenciamento de RNA (RNA-seq) em massa tradicional. Essa abordagem vincula perfis de expressão gênica a locais espaciais específicos definidos pela microdissecção.
Embora a LMD foque no isolamento espacial em vez da análise in situ, sua integração com tecnologias avançadas de RNA-seq aumentou significativamente sua utilidade na transcriptômica espacial. Melhorias na extração de RNA de um pequeno número de células, métodos de amplificação e profundidade de sequenciamento permitiram uma análise mais abrangente do transcriptoma de amostras microdissecadas. Instrumentos de LMD mais recentes oferecem maior precisão e automação, tornando o processo mais eficiente. Eles podem ser cruciais para entender a heterogeneidade molecular dentro de amostras de tecido, identificar populações celulares específicas que impulsionam doenças e potencialmente orientar terapias direcionadas.
Métodos de ISH
A ISH abrange muitas técnicas que usam sondas marcadas para detectar sequências específicas de ácidos nucleicos (tanto DNA quanto RNA) dentro de células ou tecidos, preservando seu contexto espacial. Semelhante ao FISH, a ISH baseia-se na hibridização de sondas marcadas com sequências-alvo. No entanto, a ISH pode empregar vários métodos de detecção além da fluorescência, incluindo marcadores enzimáticos ou radioativos, que podem ser visualizados usando microscopia ou autorradiografia.
A ISH tradicional usando detecção cromogênica (por exemplo, usando enzimas que produzem um precipitado colorido) tem sido uma técnica fundamental na biologia do desenvolvimento e histologia por décadas, permitindo a visualização de padrões de expressão gênica com resolução celular. A ISH radioativa oferece maior sensibilidade para transcritos de baixa abundância. O FISH é comparável a um subconjunto de ISH baseado em fluorescência.
A evolução da ISH concentrou-se amplamente no aumento da sensibilidade, capacidade de multiplexação e resolução. O FISH multiplexado recente, como MERFISH, seqFISH e outras variantes, permite a detecção simultânea de centenas a milhares de mRNAs dentro da mesma amostra, empregando marcação combinatória e rodadas sequenciais de hibridização e imagem.
Métodos de ISS
Esses métodos normalmente envolvem a conversão de RNA em DNA complementar (cDNA) dentro do corte de tecido, seguida de amplificação in situ e sequenciamento usando várias estratégias de codificação. A informação da sequência é então decodificada por meio de rodadas iterativas de hibridização, ligação ou reações enzimáticas, acopladas a imagens de alta resolução. Os dados resultantes fornecem a identidade e a localização espacial de numerosos transcritos de RNA com resolução subcelular.
Exemplos de tecnologias de ISS incluem Single-cell TOtal RNA Miniaturized sequencing (STORM-seq), sequenciamento in situ fluorescente (FISSEQ) e métodos de sequenciamento baseados em sondas padlock. Essas técnicas podem alcançar alta multiplexação, permitindo a detecção simultânea de milhares de espécies de RNA dentro de células individuais em seu contexto espacial nativo.
Métodos de ISC
Os métodos de ISC envolvem a colocação de oligonucleotídeos com código de barras espacial em um corte de tecido para capturar o mRNA liberado das células. A informação espacial é codificada nos códigos de barras exclusivos das sondas de captura. Após a captura do mRNA e a transcrição reversa, o cDNA resultante é agrupado e sequenciado usando o sequenciamento de próxima geração padrão. Ao decodificar os códigos de barras espaciais associados a cada molécula de cDNA, o perfil de expressão gênica pode ser mapeado de volta à sua localização original no tecido.
|
Resolução |
Sensibilidade |
Rendimento |
Custo |
|
|
Microdissecção |
Alto |
Alto |
Baixa |
Moderada |
|
Hibridização in situ |
Baixa |
Moderada |
Alto |
Baixa a |
|
Sequenciamento in situ |
Alto |
Alto |
Alto |
Alto |
|
Captura in situ |
Alto |
Alto |
Alto |
Moderada a |
Tabela 1: Comparação entre diferentes tecnologias de ST
A tecnologia original de transcriptômica espacial, desenvolvida no Instituto Karolinska, é um excelente exemplo de um método de ISC, que foi posteriormente comercializado como a plataforma Visium da 10x Genomics. Ela utiliza microarranjos com códigos de barras espaciais para capturar mRNA. Inovações subsequentes incluem o Slide-seq, que utiliza esferas com códigos de barras de DNA depositadas em uma lâmina.
Os métodos iniciais de ISC tinham uma resolução espacial relativamente baixa, limitada pelo tamanho dos pontos ou esferas de captura. Progresso significativo foi feito no aumento da densidade dos códigos de barras espaciais, na redução da área de captura e na melhoria da eficiência da captura de mRNA e da síntese de cDNA. Técnicas como a transcriptômica espacial de alta definição (HDST) e o Slide-seqV2 aumentaram drasticamente a resolução, aproximando-se de níveis de célula única em alguns casos.
Os métodos de ISC oferecem uma abordagem escalável e relativamente econômica para o perfil espacial de todo o transcriptoma, tornando-os atraentes para estudos em larga escala em pesquisa básica, desenvolvimento de medicamentos e, potencialmente, diagnósticos clínicos. A capacidade de analisar todo o transcriptoma com contexto espacial fornece uma visão abrangente da organização e função dos tecidos.
A transcriptômica espacial melhorando nossa compreensão da biologia das doenças e da descoberta de medicamentos
Compreender o contexto espacial da expressão gênica fornece insights críticos para desvendar os mecanismos das doenças. Isso também afeta a descoberta e o desenvolvimento de medicamentos. As quatro áreas de foco da transcriptômica espacial hoje são câncer, neurociência, biologia do desenvolvimento e doenças infecciosas.
Câncer
Um dos desafios mais significativos na pesquisa do câncer tem sido compreender e abordar a heterogeneidade tumoral e a complexa interação entre os tumores e seu microambiente circundante (TME). O TME é uma entidade complexa e em constante evolução que normalmente inclui células imunes, células estromais, vasos sanguíneos e uma matriz extracelular. Graças aos avanços na transcriptômica espacial, o papel vital do microambiente imune é agora mais bem compreendido, revelando os vários mecanismos que as células cancerígenas usam para contornar o sistema imunológico do hospedeiro.
É agora amplamente aceito que o TME é um promotor ativo da progressão do câncer e não apenas uma entidade neutra. Ele regula direta ou indiretamente o crescimento, a metástase, a resistência ou a suscetibilidade do câncer a vários tratamentos. Como as técnicas de transcriptômica espacial preservam o contexto espacial, elas são excelentes ferramentas para estudar as interações tumor-TME e tumor-células imunes e fornecer novos insights sobre nossa compreensão da biologia tumoral.
Houve inúmeros estudos notáveis recentemente. Por exemplo, no glioblastoma, células mieloides liberadoras de IL-10 (localizadas em regiões tumorais do tipo mesenquimal) mostraram-se responsáveis por induzir a exaustão das células T, contribuindo para um TME imunossupressor. No carcinoma de células escamosas oral, arquiteturas distintas e conservadas do núcleo e da borda do tumor foram identificadas e caracterizadas, o que previu a sobrevivência e a resposta à terapia direcionada. A transcriptômica espacial também é amplamente utilizada na pesquisa de câncer de mama para estudar a heterogeneidade tumoral e a resposta a medicamentos impulsionada pelo TME.
Neurociência
A notável complexidade funcional do cérebro surge do arranjo espacial preciso e das conexões entre as diversas populações de células neuronais e gliais. A transcriptômica espacial tem a capacidade de dissecar essa organização em nível celular e fornecer insights sobre como os circuitos neuronais são formados e se tornam funcionais, como diferentes regiões cerebrais são especificadas e como interrupções nessa arquitetura finamente ajustada podem levar ao início e/ou progressão de vários distúrbios neurológicos.
A transcriptômica espacial é agora usada para decifrar mecanismos críticos e atores moleculares na patologia das placas amiloides, uma marca registrada do Alzheimer. Em modelos de camundongos, cientistas identificaram redes de coexpressão gênica envolvidas na fase inicial versus a fase tardia da doença (genes de mielina e oligodendrócitos [OLIGs] e genes induzidos por placas [PIGs], respectivamente). Em outro estudo, foram identificadas associações entre perfis de expressão gênica regional e vulnerabilidade regional seletiva a patologias de amiloide-beta e tau em pacientes com Alzheimer.
A transcriptômica espacial também nos ajudou a descobrir potenciais alvos moleculares que poderiam melhorar as imunoterapias direcionadas ao amiloide-beta. Os pesquisadores estão estudando os mecanismos neuroimunes envolvidos na eliminação de placas de amiloide-beta em pacientes que receberam imunização ativa ou passiva (regulação positiva de genes associados ao eixo TREM2-APOE). Além disso, uma nova estrutura computacional para integrar "dados de transcriptômica espacial usando autoencoders baseados em grafos superparametrizados com dados de imagem de cromatina (STACI)" foi usada para identificar potenciais novos biomarcadores de Alzheimer.
Além da pesquisa sobre Alzheimer, a transcriptômica espacial forneceu novos insights sobre vários genes de risco e desregulações de vias na esclerose lateral amiotrófica (ELA).
Biologia do desenvolvimento
Vários estudos destacaram o potencial da transcriptômica espacial na biologia do desenvolvimento. Ao aplicar o método Stereo-seq para gerar o atlas transcriptômico espaciotemporal da organogênese do camundongo (MOSTA), pesquisadores obtiveram insights valiosos sobre a base molecular da heterogeneidade espacial celular e da especificação do destino celular em tecidos em desenvolvimento, como o mesencéfalo dorsal. Em outro estudo, a transcriptômica espacial foi usada para traçar o perfil de padrões de expressão gênica espaciotemporal na cardiogênese humana e mapear a distribuição dos tipos celulares e a organização espacial no coração embrionário humano.
Em outro avanço, um atlas transcriptômico completo do cérebro de camundongo foi gerado com informações espaciais para 308 agrupamentos celulares com resolução de célula única, envolvendo mais de 4 milhões de células. Isso fornece um recurso valioso para estudar o desenvolvimento, a função e a regulação gênica do cérebro de camundongos.
Doenças infecciosas
A transcriptômica espacial está transformando o estudo de doenças infecciosas ao permitir a análise das interações complexas entre hospedeiro e patógeno dentro do contexto espacial dos tecidos infectados. Essa metodologia tem sido empregada com sucesso para estudar infecções bacterianas como Mycobacterium tuberculosis, Pseudomonas aeruginosa, e Echinococcus multilocularis. Também é utilizada em pesquisas sobre infecções virais, como SARS-COV-2 e HIV. Pesquisadores identificaram diretamente certos padrões de co-localização de transcritos do hospedeiro e do patógeno e descobriram fatores do hospedeiro que modulam a resposta imune.
Desafios e oportunidades na transcriptômica espacial
Embora as abordagens de transcriptômica espacial ofereçam insights excepcionais, elas também apresentam certos desafios. Os dados gerados pela maioria dos métodos de transcriptômica espacial são enormes, complexos e, por vezes, ruidosos devido à baixa eficiência de captura de RNA, vieses de amplificação por PCR ou erros de sequenciamento. Isso frequentemente exige algoritmos sofisticados para processamento de imagem, mapeamento espacial e integração com o sequenciamento de RNA de célula única. A fixação, o corte e a coloração de tecidos podem introduzir artefatos que impactam a integridade do RNA e a resolução espacial. As técnicas de manuseio e processamento precisam ser otimizadas para minimizar esses problemas.
Os reagentes, o sequenciamento e a infraestrutura computacional necessários para a transcriptômica espacial podem ser caros, limitando a disponibilidade dessas inovações. Além disso, essas abordagens envolvem fluxos de trabalho experimentais complexos, exigindo pesquisadores com experiência em biologia molecular, bioinformática e microscopia. Habilidades interdisciplinares são essenciais para uma análise e interpretação precisas. Ademais, os protocolos de transcriptômica espacial variam consideravelmente entre laboratórios, tornando difícil comparar resultados entre estudos.
Apesar desses desafios, o campo da transcriptômica espacial continua a evoluir rapidamente, com esforços contínuos focados em aumentar a resolução espacial, a sensibilidade e o rendimento. Outra possibilidade é a integração com outros dados ômicos, conhecida como multiômica espacial, que poderia fornecer uma compreensão mais abrangente dos processos biológicos e patológicos ao combinar genômica, proteômica, epigenômica e metabolômica — tudo dentro de uma estrutura espacial.
Avanços contínuos estão aprimorando os métodos de análise de dados e reduzindo o ruído para uma melhor compreensão dos dados de TE. Como em muitos outros campos biomédicos, a IA está pronta para revolucionar a transcriptômica espacial, tornando a análise de dados mais eficiente e esclarecedora. Alguns exemplos recentes incluem o Path2space, um modelo de aprendizado profundo projetado para prever a expressão gênica espacial diretamente de lâminas histopatológicas de biópsias de câncer de mama e prever a resposta dos pacientes à quimioterapia e ao trastuzumabe, e o Spotiphy, uma abordagem baseada em aprendizado de máquina para alcançar resolução de célula única e cobertura de genoma completo. In vivo metodologias de transcriptômica espacial ainda estão em seus estágios iniciais, mas logo serão alcançáveis graças aos esforços de pesquisa em curso.
Olhando para o futuro, a transcriptômica espacial é promissora. Ela está preparada para impulsionar novas descobertas revolucionárias na pesquisa básica e ter um impacto crescente na medicina translacional.
Oncologia de precisão: remodelando o negócio do tratamento do câncer. Existem grandes desafios e oportunidades em todo o cenário de pesquisa e tratamento do câncer. Parte de como chegaremos lá é por meio de insights baseados em dados, fundamentados em uma visão abrangente das pesquisas disponíveis.